El cuello de botella de la terapia celular ex vivo
La terapia con receptores antigénicos quiméricos, conocida como terapia génica celular o CAR-T convencional, revolucionó la hematología oncológica a partir de 2017 con la histórica aprobación de tisagenlecleucel por la FDA. En la actualidad existen seis productos de CAR-T autólogo aprobados en Estados Unidos y Europa para leucemia linfoblástica aguda, linfomas de células B y mieloma múltiple. En estos pacientes sin alternativas tras múltiples líneas de quimioterapia previa, una sola infusión de linfocitos rediseñados ha logrado tasas de respuesta global sin precedentes y remisiones duraderas que superan los diez años de seguimiento clínico continuo.
Sin embargo, ese triunfo terapéutico convive con una barrera logística casi insalvable. El modelo convencional es estrictamente artesanal y ex vivo: cada lote de medicamento requiere someter al paciente a una compleja leucoaféresis en el hospital, congelar y enviar los glóbulos blancos por transporte criogénico a una sala blanca centralizada, activar los linfocitos T durante días con microesferas magnéticas, transducirlos con vectores virales, expandirlos durante semanas, someterlos a estrictos controles de calidad y devolverlos congelados al centro hospitalario. Este intervalo de vena a vena suele tardar de tres a seis semanas, un tiempo durante el cual muchos pacientes con neoplasias agresivas progresan sin control o sufren complicaciones fatales antes de recibir sus propias células modificadas.
A esta demora logística se suma un fenómeno biológico silencioso pero determinante: el agotamiento celular. Mantener linfocitos T dividiéndose aceleradamente durante semanas en biorreactores artificiales empuja a las células hacia la diferenciación terminal y la senescencia replicativa. Cuando finalmente se reinfunden en el paciente, gran parte del contingente celular ha perdido las características de memoria central y célula madre que aseguran la persistencia inmunitaria a largo plazo frente a futuras recidivas.
El tercer obstáculo fundamental es la quimioterapia de acondicionamiento linfodepletor. Para que las células CAR-T expandidas in vitro logren asentarse y multiplicarse en el receptor, es obligatorio administrar fármacos citotóxicos como fludarabina combinada con ciclofosfamida días antes de la infusión. El objetivo de este régimen es eliminar temporalmente los linfocitos nativos del paciente para erradicar los sumideros biológicos que consumen citocinas clave como interleucina 7 e interleucina 15. Sin embargo, este acondicionamiento causa aplasia medular profunda, neutropenia prolongada, infecciones bacterianas y fúngicas oportunistas y toxicidad orgánica, excluyendo por completo a personas de edad avanzada, pacientes frágiles o enfermos con comorbilidades graves.
Por último, el impacto económico del modelo ex vivo limita radicalmente su alcance global. Un tratamiento comercial supera habitualmente los 375.000 a 500.000 dólares únicamente por el coste del producto celular, a lo que se añaden hospitalizaciones en unidades de cuidados intensivos y manejo de complicaciones. Como resultado directo, más del 95% de los candidatos clínicos potenciales en el mundo jamás logran acceder a una terapia CAR-T tradicional.
Dos vectores para reprogramar linfocitos en la sangre
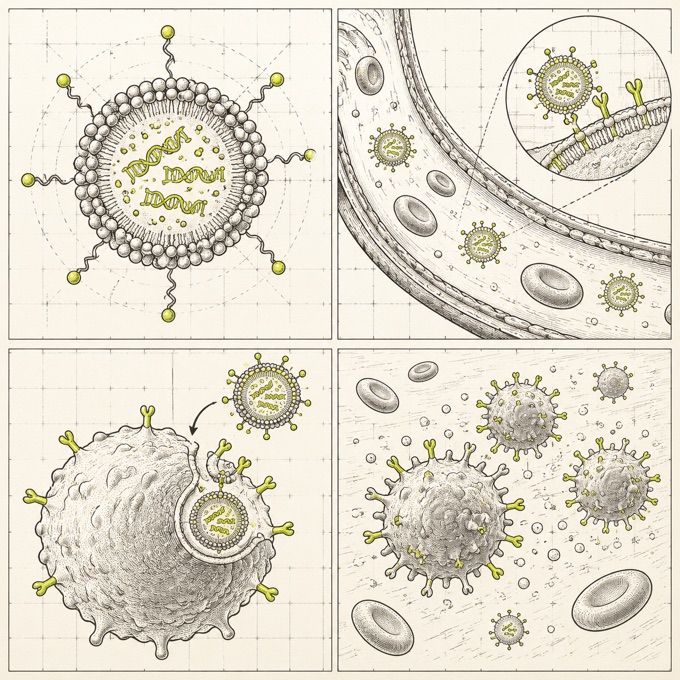
Frente a las limitaciones insuperables de las salas blancas externas, la nueva biología propone un cambio de paradigma radical: en lugar de extraer las células para llevarlas a la fábrica de ingeniería genética, enviar la maquinaria genética directamente a las células dentro del propio torrente sanguíneo del paciente. En este enfoque in vivo, el cuerpo humano actúa como su propio biorreactor inmunológico natural, transformando linfocitos T endógenos en combatientes celulares específicos en cuestión de horas tras una simple perfusión intravenosa.
El primer gran vector traslacional son las nanopartículas lipídicas dirigidas, conocidas técnicamente como tLNP por sus siglas en inglés. Como explicamos en la lámina sobre vacunas de ARN mensajero, las nanopartículas lipídicas estándar viajan de forma natural hacia el hígado debido a la adsorción espontánea de apolipoproteína E sanguínea, que facilita su endocitosis por los hepatocitos. Para desviar este tropismo hepático forzoso hacia el compartimento inmunitario, los bioingenieros decoran la superficie de la cubierta lipídica con fragmentos de anticuerpos monoclonales o nanocuerpos dirigidos contra receptores de membrana específicos de linfocitos T, principalmente CD4 o CD8, al tiempo que ajustan la relación molar de lípidos ionizables para evitar la captura hepática inespecífica.
En el interior de estas tLNP viaja una carga de ARN mensajero sintético que codifica la estructura completa del receptor quimérico: un dominio extracelular scFv que reconoce el antígeno diana (habitualmente CD19 en enfermedades de células B), una región bisagra y transmembrana derivada de CD8, un dominio coestimulador intracelular como 4-1BB o CD28 y la cadena de activación CD3 zeta. Al unirse selectivamente al linfocito T en la sangre o en el bazo, la tLNP fusiona su membrana y libera el ARNm en el citoplasma celular. La maquinaria ribosomal del propio linfocito traduce el mensaje y expresa miles de copias del receptor en su superficie en un plazo de cuatro a ocho horas. Esta expresión es deliberadamente transitoria: a medida que el ARNm se degrada de forma natural en 48 a 72 horas, la expresión del CAR decae de manera gradual, proporcionando un pulso de actividad citotóxica sin modificar permanentemente el genoma.
La segunda arquitectura tecnológica emplea vectores virales de integración o partículas derivadas de virus con envoltura rediseñada, conocidas como vehículos de entrega envueltos (EDV). Investigadores en virología sintética modifican glicoproteínas de envoltura (como la hemaglutinina del virus del sarampión o variantes del virus de la estomatitis vesicular) para inactivar su unión a receptores naturales y dotarlas de llaves moleculares exclusivas para CD3 humano. A diferencia de las nanopartículas de ARN que ofrecen expresión efímera, los vectores retrovirales o lentivirales inyectados directamente pueden integrar el transgén de forma duradera en el ADN del linfocito.
Un hito científico publicado en Nature en 2026 por el equipo liderado por Nyberg, Jennifer Doudna y Justin Eyquem demostró que es posible lograr una integración genómica in vivo de alta precisión mediante CRISPR-Cas9. Utilizando un sistema de dos vectores coordinados (vehículos EDV que introducen ribonucleoproteínas Cas9 para abrir un corte selectivo y virus adenoasociados que aportan el molde de reparación con el CAR), los científicos insertaron el receptor quimérico directamente en el locus endógeno TRAC del linfocito T dentro de animales vivos. Este avance histórico unifica la fisiología del promotor natural del receptor de células T con la comodidad de una infusión intravenosa directa, evitando las inserciones virales aleatorias que históricamente causaban preocupación mutagénica.
Evidencia en primates y primeros pacientes humanos
El paso decisivo que convirtió el concepto de CAR-T in vivo de hipótesis de laboratorio en realidad médica ocurrió con la publicación en la revista Science en 2025 del trabajo liderado por Hunter, Carl June y el equipo científico de Capstan Therapeutics. Los autores evaluaron sistemáticamente una formulación de tLNP dirigidas a CD8 y cargadas con ARNm que codifica un CAR anti-CD19. El estudio probó la tecnología en linfocitos humanos procedentes de donantes sanos, en muestras de sangre de pacientes con enfermedades autoinmunes graves, en ratones humanizados con tumores B y, de forma crucial, en primates no humanos (macacos cangrejeros o Macaca fascicularis).
Los datos cuantitativos obtenidos en primates demostraron una potencia biológica extraordinaria tras una sola infusión intravenosa sin quimioterapia de acondicionamiento. Tal como ilustra la gráfica superior, en las primeras 72 horas posteriores a la infusión, entre el 30% y el 45% de los linfocitos T CD8+ circulantes en la sangre periférica expresaban activamente el receptor CAR anti-CD19 funcional. Esta expansión in situ provocó una caída fulminante de los linfocitos B periféricos y tisulares: para el día 14 post-infusión, la carga de células B cayó más del 99%, alcanzando un nadir inferior a 5 células por microlitro en sangre periférica y ganglios linfáticos.
La mayor revelación del estudio de Science fue la observación del reinicio o reseteo inmunológico completo. En la terapia CAR-T convencional con vectores lentivirales permanentes, la aplasia de células B suele prolongarse durante años o volverse permanente, dejando a los pacientes dependientes de por vida de infusiones mensuales de inmunoglobulinas intravenosas para no fallecer por infecciones cotidianas. En cambio, con la plataforma tLNP de ARNm transitorio, una vez que el mensaje se extinguió de forma programada y los linfocitos CAR-T volvieron a su estado basal sin el receptor artificial, la médula ósea comenzó a producir nuevas células B sanas a partir del día 45 a 60.
El análisis por citometría de flujo de los macacos demostró que más del 85% de los linfocitos B que repoblaron el organismo eran células vírgenes no expuestas a antígenos (fenotipo IgD positivo y CD27 negativo). Este hallazgo confirma que el tratamiento borró selectivamente el compartimento de células B de memoria autorreactivas que impulsan las enfermedades autoinmunes crónicas, permitiendo que el sistema inmunitario renazca limpio de clones patológicos sin condenar al individuo a una inmunodeficiencia crónica.
En el ámbito clínico humano, los primeros ensayos de fase 1 y 1/2 iniciados entre 2024 y 2026 han extendido rápidamente esta estrategia a pacientes con patologías autoinmunes graves refractarias a múltiples biológicos. Destacan el ensayo de Arnovie101 (NCT07629596), una terapia CAR-T in vivo basada en ARNm-LNP para lupus eritematoso sistémico y anemia hemolítica autoinmune, el estudio IASO207 (NCT07617740) para lupus activo resistente a tratamiento, y las comunicaciones clínicas en revistas médicas de referencia como el New England Journal of Medicine analizando vectores lentivirales in vivo en afecciones neurológicas autoinmunes (Cheng et al., NEJM 2026). Los primeros informes en pacientes confirman una rápida seroconversión con desplome de autoanticuerpos patológicos (anti-ADN bicatenario y ANA), mejoría de las puntuaciones de actividad lúpica SLEDAI y resolución de glomerulonefritis sin requerir estancias prolongadas en cuidados intensivos.
Seguridad, persistencia genómica y la frontera de 2026
La perspectiva de convertir una infusión intravenosa en una terapia celular viva suscita de inmediato cuestiones críticas sobre seguridad biológica. El riesgo más vigilado en cualquier terapia de células T redirigidas es el síndrome de liberación de citocinas (CRS), provocado por la secreción masiva de interleucina 6, interferón gamma y factor de necrosis tumoral cuando millones de linfocitos atacan sus dianas simultáneamente. En el modelo ex vivo tradicional, el CRS suele presentarse como una tormenta hiperaguda porque se infunden de golpe miles de millones de células preactivadas al máximo de su capacidad lítica. En contraste, la cinética in vivo es progresiva y asincrónica: las partículas tardan horas en ser captadas y los linfocitos se van armando gradualmente a lo largo de 24 a 48 horas, lo que modera los picos séricos de citocinas inflamatorias y reduce la incidencia de neurotoxicidad grave.
Otro desafío prioritario de seguridad es la especificidad tisular: qué sucede si una nanopartícula lipídica cargada con ARNm es absorbida accidentalmente por un hepatocito, una célula endotelial o un macrófago tisular. Para blindar la terapia contra la expresión ectópica, los investigadores han incorporado interruptores moleculares de microARN en la región no traducida 3 prima del ARNm del CAR. Al introducir secuencias diana complementarias a microARN específicos de tejidos no deseados (como miR-122 en hígado o miR-142 en células mieloides), cualquier transcrito que penetre por error en esas células es degradado de inmediato por el complejo de silenciamiento intracelular, garantizando que el receptor solo pueda traducirse y emerger a la membrana en linfocitos T genuinos.
| Modalidad de terapia | Fabricación celular y tiempo de espera | ¿Requiere acondicionamiento con quimioterapia? | Mecanismo genómico y persistencia | Riesgo de enfermedad injerto contra huésped (GvHD) | Estado clínico regulatorio (noviembre 2026) |
|---|---|---|---|---|---|
| CAR-T autólogo ex vivo (Kymriah, Yescarta, Carvykti) | Salas blancas centralizadas; 3 a 6 semanas de espera de vena a vena | Sí, obligatorio (fludarabina y ciclofosfamida a dosis altas) | Integración viral aleatoria en ADN; persistencia durante años | Nulo (células autólogas del propio paciente) | 6 productos aprobados en oncología hematológica comercial |
| CAR-T alogénico ex vivo (células universales de donante) | Lotes congelados prediseñados en biorreactor; infusión casi inmediata | Sí, muy intenso (para evitar rechazo inmunológico del injerto) | Edición génica múltiple (knockout de TRAC y CD52 / B2M) | Mitigado mediante edición génica de TRAC, pero latente | Ensayos clínicos fase 1/2 en hematología; 0 aprobaciones |
| CAR-T in vivo transitorio (tLNP-ARNm anti-CD8 / Capstan) | Cero semanas; vial farmacéutico listo para infusión directa | No requiere quimioterapia linfodepletora previa | 0 cortes genómicos; ARNm transitorio con reinicio inmune | Nulo (se reprograman únicamente linfocitos propios in situ) | Fase 1 y 1/2 en autoinmunes y cáncer (NCT07629596); 0 aprobados |
| CAR-T in vivo integrativo (EDV-CRISPR / AAV dirigido a TRAC) | Cero semanas; administración intravenosa directa de vectores dobles | En evaluación; potencialmente innecesario o a dosis mínimas | Inserción dirigida por homología en locus TRAC; permanente | Nulo (células del propio paciente modificadas in situ) | Validación preclínica avanzada en modelos animales (Nature 2026) |
La tabla comparativa anterior expone con nitidez la coexistencia de dos nichos clínicos distintos para el futuro de la inmunoterapia. Para las enfermedades autoinmunes crónicas como el lupus, la esclerosis sistémica y las miopatías inflamatorias, el objetivo terapéutico no es mantener células asesinas patrullando para siempre, sino lograr una limpieza profunda y transitoria de los clones B autorreactivos que permita a la médula ósea reconstruir un repertorio virgen tolerante; en este escenario, las formulaciones de ARNm-tLNP constituyen el instrumento idóneo por su perfil de toxicidad benigno y su reversibilidad inherente. En cambio, en leucemias o linfomas agresivos en recaída donde la persistencia celular prolongada es indispensable para evitar que una sola célula maligna residual prolifere de nuevo, las estrategias de integración dirigida en el locus TRAC con vectores in vivo permanentes representarán la alternativa definitiva.